
¿Qué es la metilación del ADN y cómo regula la expresión genética y la epigenética?
Descubre qué es la metilación del ADN, cómo funciona este proceso epigenético esencial en mamíferos, plantas y bacterias, y su relación con el desarrollo y enfermedades.
En pocas palabras
- La metilación del ADN añade grupos metilo a la citosina o adenina sin modificar la secuencia genética base.
- En los mamíferos, entre el 60% y el 90% de los dinucleótidos CpG se encuentran metilados.
- La enzima DNMT1 es la principal responsable de mantener los patrones de metilación durante la replicación celular.
¿Qué es la metilación del ADN y cómo regula la expresión genética y la epigenética?
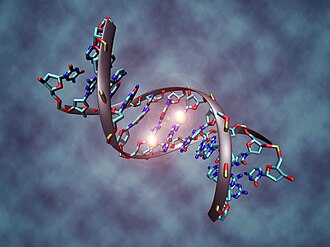
La metilación del ADN es un proceso bioquímico fundamental mediante el cual se añaden grupos metilo a las moléculas de ADN, modificando su función sin alterar la secuencia de nucleótidos subyacente. Este mecanismo epigenético actúa principalmente reprimiendo la transcripción génica y desempeña un papel indispensable en el desarrollo embrionario normal, la impronta genómica, la inactivación del cromosoma X y la represión de elementos transposones.
¿Cómo funciona el proceso químico de la metilación en el ADN?
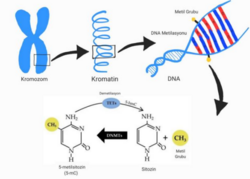
El proceso consiste fundamentalmente en la transferencia de un grupo metilo a la posición 5 del anillo de pirimidina de la citosina, dando lugar a la 5-metilcitosina, aunque en procariotas también puede ocurrir en la adenina. Esta modificación química altera de forma estable la accesibilidad de la cromatina y la interacción con proteínas reguladoras. En las células somáticas adultas de los mamíferos, este evento ocurre de manera predominante en los dinucleótidos CpG, donde una citosina es seguida directamente por una guanina. Estas regiones no metiladas suelen agruparse en estructuras conocidas como islas CpG, las cuales se localizan frecuentemente en las regiones promotoras de numerosos genes para facilitar o bloquear la maquinaria transcripcional.
Qué papel desempeñan las enzimas metiltransferasas del ADN en los mamíferos?
Las metiltransferasas del ADN son las enzimas responsables de establecer y mantener estos patrones epigenéticos esenciales durante la división celular. La enzima DNMT1 actúa como una metiltransferasa de mantenimiento, encargándose de copiar fielmente los patrones de metilación a las hebras hijas durante la replicación celular para evitar la desmetilación pasiva. Por otro lado, las enzimas DNMT3a y DNMT3b operan como metiltransferasas de novo, estableciendo nuevas marcas de metilación durante las primeras etapas del desarrollo embrionario. Asimismo, proteínas accesorias como DNMT3L estimulan la actividad de estas enzimas de novo sin poseer actividad catalítica propia, garantizando la correcta estructuración del epigenoma en mamíferos.
Cómo influyen las alteraciones de la metilación del ADN en el desarrollo del cáncer?
Las alteraciones en los patrones normales de metilación del ADN están profundamente vinculadas a la carcinogénesis y al desarrollo de diversos tumores malignos en humanos. Durante este proceso patológico, se observa comúnmente una hipermetilación anormal en las islas CpG de las regiones promotoras, lo que provoca el silenciamiento transcripcional de genes supresores de tumores esenciales. Simultáneamente, el genoma experimenta una hipometilación global que favorece la inestabilidad cromosómica y la activación de oncogenes. Estas modificaciones aberrantes sirven como dianas de gran interés para el diseño de terapias epigenéticas destinadas a reactivar la expresión de genes bloqueados.
De qué manera se analiza y detecta la metilación del ADN en la investigación científica?
La investigación moderna cuenta con múltiples técnicas analíticas altamente sensibles para mapear y cuantificar los estados de metilación en el genoma. Entre los métodos más destacados se encuentran la secuenciación de todo el genoma con bisulfito (BS-Seq) y la secuenciación de metilación enzimática (EM-Seq), esta última utilizando un tratamiento con enzimas como TET2 y APOBEC3A para evitar la degradación del ADN. Otras aproximaciones como la metilación específica por PCR (MSP), la pirosecuenciación y los ensayos basados en espectrometría de masas permiten evaluar con precisión la distribución de la 5-metilcitosina en diferentes tejidos y muestras clínicas.
Fuentes y Lecturas Recomendadas
- Capuano, F., Mülleder, M., Kok, R. M., Blom, H. J., & Ralser, M. (2014). Cytosine DNA methylation is found in Drosophila melanogaster but absent in Saccharomyces cerevisiae, Schizosaccharomyces pombe and other yeast species. Analytical Chemistry, 86(8), 3697–3702. DOI: 10.1021/ac500447w
- Lister, R., Pelizzola, M., & Dowen, R. H. (2009). Human DNA methylomes at base resolution show widespread epigenomic differences. Nature, 462(7271), 315–322. DOI: 10.1038/nature08514
- Vaisvila, R., Ponnaluri, V. K. C., Sun, Z., Langhorst, B. W., Saleh, L., Guan, S., Dai, N., Campbell, M. A., & Ecker, J. R. (2021). Enzymatic methyl sequencing detects DNA methylation at single-base resolution from picograms of DNA. Genome Research, 31(7), 1280–1289. DOI: 10.1101/gr.266551.120
Tu voto se guarda en este dispositivo.