
¿Qué es un prion y cómo altera la estructura celular del sistema nervioso?
Descubra qué es un prion, cómo se propaga mediante el cambio conformacional de proteínas y las enfermedades neurológicas degenerativas que provoca.
En pocas palabras
- Un prion es un agente infeccioso constituido exclusivamente por proteínas mal plegadas y carece de material genético de ADN o ARN.
- El término prion fue acuñado en 1982 por Stanley B. Prusiner, quien recibió el Premio Nobel de Fisiología o Medicina en 1997 por este descubrimiento.
- La forma patógena (PrPSc) se caracteriza por una estructura rica en láminas beta, insolubilidad y resistencia parcial a las proteasas.
- Las encefalopatías espongiformes transmisibles incluyen la enfermedad de Creutzfeldt-Jakob en humanos y la encefalopatía espongiforme bovina en animales.
¿Qué es un prion y cómo altera la estructura celular del sistema nervioso?
En este artículo se analiza en detalle la naturaleza biológica de los priones, sus características estructurales, los mecanismos mediante los cuales se propagan y las principales encefalopatías espongiformes transmisibles que afectan tanto a los seres humanos como a diversas especies animales.
¿Cómo se define un prion y en qué se diferencia de otros agentes infecciosos?
Un prion se define como una partícula proteica mal plegada que carece por completo de ácidos nucleicos, lo que lo distingue radicalmente de virus, bacterias, hongos y viroides. Mientras que los microorganismos tradicionales dependen de material genético de ADN o ARN para replicarse y multiplicarse, los priones se originan a partir de alteraciones en la síntesis proteica codificada por el gen PRNP. Su naturaleza infecciosa radica en su capacidad única para transmitir su conformación espacial anómala a otras proteínas sanas del mismo tipo, desencadenando una reacción en cadena dentro del organismo hospedador.
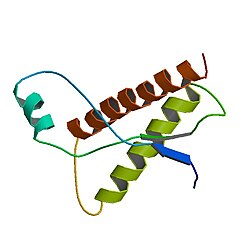
¿Cuál es la diferencia estructural entre la proteína normal PrPc y la forma patógena PrPSc?
La proteína priónica normal, conocida como PrPc, es una glicoproteína que se expresa de forma natural en las membranas de diversas células, destacando por una estructura rica en regiones de hélice alfa y por su solubilidad en detergentes, además de ser sensible a la degradación por enzimas proteasas. Por el contrario, la isoforma patógena denominada PrPSc sufre una modificación postraduccional que transforma su estructura secundaria en láminas beta aplanadas. Este cambio conformacional le confiere una extrema insolubilidad, resistencia a la radiación y a disolventes fuertes, y una notable resistencia parcial a la digestión enzimática.
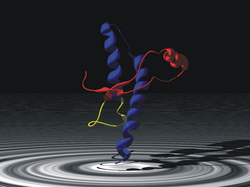
¿Cómo descubrió Stanley B. Prusiner la naturaleza de los priones y qué impacto tuvo su investigación?
El término prion fue acuñado en 1982 por el neurólogo y bioquímico estadounidense Stanley B. Prusiner al investigar agentes causantes de enfermedades neurológicas crónicas e irreversibles en el sistema nervioso central. A través de rigurosos experimentos de laboratorio, Prusiner demostró que la capacidad infecciosa del agente se destruía al aplicarle tratamientos desnaturalizantes de proteínas como el fenol, pero resistía la radiación ultravioleta y las nucleasas dirigidas contra el ADN y el ARN. Este hallazgo fundamental revolucionó la microbiología y la neurología, otorgándole a Prusiner el Premio Nobel de Fisiología o Medicina en el año 1997.
¿De qué manera se propagan los priones y forman placas amiloides en el cerebro?
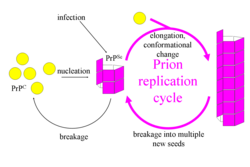
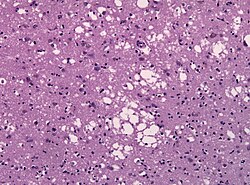
El proceso de propagación ocurre cuando una proteína patógena PrPSc entra en contacto directo con una proteína normal PrPc anclada a la membrana neuronal. La presencia de la forma anómala induce un cambio estructural inmediato, obligando a la proteína sana a adoptar también una conformación de lámina beta. Este ciclo autorreplicante genera agregados supramoleculares estables que se acumulan progresivamente en forma de fibras insolubles conocidas como placas amiloides. La acumulación masiva de estos agregados en el tejido nervioso altera la función celular y provoca la formación de vacuolas microscópicas, otorgando al cerebro un aspecto espongiforme característico.
¿Cuáles son las principales enfermedades priónicas que afectan a los seres humanos?
Las patologías priónicas en humanos pueden manifestarse de forma esporádica, genética o infecciosa. La enfermedad de Creutzfeldt-Jakob (ECJ) es la forma más común, presentándose mayoritariamente de manera esporádica en adultos mayores. Otras variantes incluyen el insomnio familiar fatal, un trastorno del sueño de origen genético vinculado a mutaciones específicas en el gen PRNP; el Kuru, una enfermedad de transmisión asociada históricamente a prácticas de canibalismo ritual en Papúa Nueva Guinea; y la nueva variante de la enfermedad de Creutzfeldt-Jakob, relacionada epidemiológicamente con el consumo de productos procedentes de reses afectadas por la encefalopatía espongiforme bovina.
¿Qué patologías asociadas a priones se han identificado en los animales?
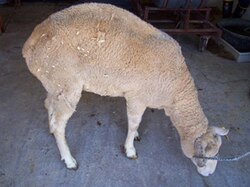
En el ámbito veterinario, las enfermedades priónicas más documentadas comprenden la tembladera o prurito lumbar, que afecta principalmente a ovejas y cabras provocando alteraciones graves en la marcha y descoordinación motora, y la encefalopatía espongiforme bovina, comúnmente denominada enfermedad de las vacas locas. Esta última se propagó notablemente en décadas pasadas debido al uso de suplementos alimenticios elaborados con restos de tejidos de rumiantes infectados. Asimismo, se han identificado patologías similares en otras especies, como la enfermedad caquectizante crónica en cérvidos y casos esporádicos en felinos domésticos y salvajes.
¿Qué funciones desempeñan las proteínas priónicas en estado no patógeno en los organismos?
Fuera de su contexto patológico, la proteína normal PrPc desempeña funciones fisiológicas de gran relevancia en el desarrollo y mantenimiento del sistema nervioso. Investigaciones científicas han demostrado su participación activa en el desarrollo neuronal, la transducción de señales celulares, la adhesión entre células y los procesos de unión a iones de cobre con funciones redox. Además, estudios en modelos biológicos como levaduras y organismos marinos sugieren que variantes de proteínas con comportamiento similar al prion participan en la regulación metabólica, la estabilización de sinapsis y los mecanismos moleculares relacionados con la formación de la memoria a largo plazo.
Sources & Further Reading
Real Academia Española. Diccionario de la lengua española. Disponible en: https://dle.rae.es/prion
National Institute of Health. Prion diseases. Diseases and conditions. Disponible en: https://www.niaid.nih.gov/diseases-conditions/prion-diseases
Sakudo, A., Ano, Y., Onodera, T., et al. Fundamentals of prions and their inactivation (Review). International Journal of Molecular Medicine, 2011.
Ryan, K. J., Ray, C. G., et al. Sherris Medical Microbiology, 4th edition. McGraw Hill, 2004.
Tu voto se guarda en este dispositivo.